PIC/S GMP Annex 1 改定対応
無菌環境における
消毒・除染の実践ガイド
CCS・薬剤選定からバリデーション、導入方法
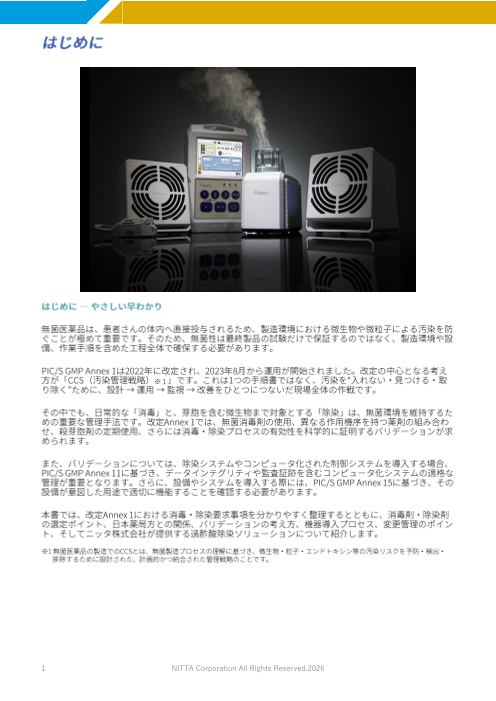
はじめに
はじめに ― やさしい早わかり
無菌医薬品は、患者さんの体内へ直接投与されるため、製造環境における微生物や微粒子による汚染を防
ぐことが極めて重要です。そのため、無菌性は最終製品の試験だけで保証するのではなく、製造環境や設
備、作業手順を含めた工程全体で確保する必要があります。
PIC/S GMP Annex 1は2022年に改定され、 2023年8月から運用が開始されました。改定の中心となる考え
方が「 CCS(汚染管理戦略) ※1 」です。 これは 1つの手順書ではなく、 汚染を“入れない・見つける・取
り除く”ために、 設計 → 運用 → 監視 → 改善をひとつにつないだ現場全体の作戦です。
その中でも、日常的な「消毒」と、芽胞を含む微生物まで対象とする「除染」は、無菌環境を維持するた
めの重要な管理手法です。改定 Annex 1では、無菌消毒剤の使用、異なる作用機序を持つ薬剤の組み合わ
せ、殺芽胞剤の定期使用、さらには消毒・除染プロセスの有効性を科学的に証明するバリデーションが求
められます。
また、 バリデーションについては、 除染システムやコンピュータ化された制御システムを導入する場合、
PIC/S GMP Annex 11に基づき、 データインテグリティや監査証跡を含むコンピュータ化システムの適格な
管理が重要となり ます。さらに、設備やシステムを導入する際には、 PIC/S GMP Annex 15に基づき、その
設備が意図した用途で適切に機能することを確認する必要があります。
本書では、改定 Annex 1における消毒・除染要求事項を分かりやすく整理するとともに、消毒剤・除染剤
の選定ポイント、日本薬局方との関係、バリデーションの考え方、機器導入プロセス、変更管理のポイン
ト、そしてニッタ株式会社が提供する過酢酸除染ソリューションについて紹介します。
※1 無菌医薬品の製造でのCCSとは 、 無菌製造プロセスの理解に基づき 、 微生物・ 粒子・ エンドトキシン等の汚染リスクを予防 ・ 検出・
排除するために設計された 、 計画的かつ統合された管理戦略のことです 。
1 NITTA Corporation All Rights Reserved.2026
もくじ
01 PIC/S GMP Annex1 改定の要点と意義 3
02 無菌環境における消毒・除染の実践ポイント 4
03 PIC/S GMP Annex15 に基づく 機器導入・バリデーションプロセス 6
04 機器導入の全体フロー 7
05 変更管理( Change Control ) 11
06 滅菌済み消耗品の使用推奨例 12
07 消耗品(薬剤)のご紹介 13
08 過酢酸除染システムのご紹介 15
FOGWORKS の導入事例:医薬品製造の重点ライン
09 16
( Grade A 、 Grade B )
10 消毒・除染における「清浄化」と「無菌化」の定義 17
11 参考:日本薬局方における除染法と薬剤の比較/主な消毒剤の種類と比較 18
NITTA Corporation All Rights Reserved.2026 2
Page4
スライド 3: PIC/S GMP Annex1改定の要点と意義
PIC/S GMP Annex1 改定の要点と意義
患者の体内へ直接投与するものがほとんどを占める 、 無菌製品の製造・ 品質管理上、 製品の微生物汚染は
致命的となります 。 そのため 、 無菌性保証は, 最終製品の無菌試験だけで行うのではなく 、 原薬から最終
製品に至る過程 ( 工程) 全体の管理で無菌性保証を構築する必要があります 。
改定Annex 1では、 CCS:汚染管理戦略と定義し 、 明確な実施 ・ 運用が求められており 、 その中で 、 消
毒・ 除染も 無菌環境における実務に直結する重要ポイント となります 。
【 PIC/S GMP Annex 1 消毒の条項】
✓ 4.33:消毒剤の選定と使用
✓ 4.34:消毒プロセスのバリデーション
✓ 4.35:消毒剤の無菌性と燻蒸 ・ 蒸気消毒
✓ 4.36:燻蒸 ・ 蒸気消毒のシステムの有効性とバリデートの必要性
これらは単なる手順の遵守ではなく 、 リスクベースアプローチ ( QRM) ※2に基づいた運用が
推奨されて います 。
※2 QRM( Quality Risk Management ) とは 、 製品やサービスの品質に関わるリスクを科学的に評価 ・ 管理・ 伝達・ 見直す体系的なプロ
セスのことです 。
4.33 :消毒剤の選定と使用 クリーンルームの消毒は 、 特に重要である 。 文書化されたプログラムに
従って 、 クリーンルームが徹底的に清浄化され 、 消毒されていること 。 消
毒を効果的なものとするには 、 表面の汚染を除去する事前の清浄化が行れ
ていること 。 清浄化プログラムは 、 消毒剤の残渣を効果的に除去するもの
であること 。 複数種類の消毒剤を用いて 、 それらが異なる作用機序を有す
ることで 、 その組み合わせが細菌及び真菌に対して効果を発揮することを
確保すること 。 消毒には、 殺芽胞剤の定期的な使用を含めること 。 消毒プ
ログラムの有効性を評価し 、 微生物叢の種類の変化( 例: 現行用いられて
いる消毒法に対して耐性がある微生物 ) を検出するためには 、 定期的にモ
ニタリングが行われること 。
4.34 :消毒プロセスのバリ 消毒工程は、 バリデートされたものであること 。 バリデーションでは 、 消
デーション 毒剤が使われる特定の方法で 、 消毒表面材質の種類( 又は妥当性を示すこ
とができれば代表的な材質 ) への消毒剤の適切性及び有効性を実証するこ
と 。 また 、 調製済み消毒液の使用状態での有効期限をバリデーションで裏
付けること 。
4.35 :消毒剤の無菌性と燻 グレードA 及びグレードB の区域内で使う消毒剤・ 洗浄剤は、 使う前に無
蒸・蒸気消毒 菌であること 。 グレードC 及びD で使う消毒剤も 、 CCSで決まっている場合に
は、 無菌であることが要求され得る 。 無菌製品の製造業者が消毒剤・ 洗浄剤を
希釈/調製する場合には、 汚染を防止する方法で行うこと 、 且つ微生物汚染に
ついてモニターすること 。 希釈液は、 事前に清浄化済みの( 該当する場合には
滅菌済みの) 容器中で保存すること 、 また、 貯蔵は所定の期間に限ること。 当
該消毒剤・ 洗浄剤が供給された「 既製品」 であるときには 、 適切なベンダー適
格性評価が問題なく完了していることを条件として 、 試験成績証明書又は適合
証明書の結果を受け入れることができる 。
4.36 :燻蒸・蒸気消毒のシ クリーンルーム及び付随する表面に燻蒸又は蒸気消毒 ( 例: 気相過酸化水
ステムの有効性とバリデー 素) を用いる場合には 、 燻蒸剤及び拡散システムの効果を理解し且つバリ
トの必要性 デートすること 。
※本資料は、 “PIC/S GMP Annex1”をニッタ株式会社が訳文し作成したものです。また、訳文は原文を解釈するための参考であり、判断と行
動は原文により実施してください。
3 NITTA Corporation All Rights Reserved.2026
Page5
スライド 4: 無菌環境における消毒・除染の実践ポイント
無菌環境における消毒・除染の実践ポイント
改定に伴い以下の内容が明確化・強化されています。 早めに確認・対応しておきたいポイント になります。
PIC/S GMP Annex1 の改訂版( 2022 )ポイント
~医薬品製造現場の消毒/ 除染~
Disinfection (環境滅菌)に関するポイント
<クリーンルームの消毒の重要性についても明記>
❶ 殺芽胞剤 の定期的な使用 ❷ 無菌性を保証された薬剤の使用
❸ 希釈して薬剤を使用する場合
事前にろ過等の無菌化処理 手順書、記録が必要
微生物による汚染を受けないように管理 保管の際も無菌、期限内で使用
❹ 燻蒸剤および散布システムの有効性を理解し、 検証すべき
|エリア別「消毒」に関わる Annex 1の規定 ( ※PIC/S GMP Annex1 「4 建物」より抜粋)
クリーンルーム及びクリティカルゾーン ※3の消毒剤の適用表面の性状について 以下の通り示されています 。
① なめらかで 、 不浸透性で、 切れ目がなく ② 対象箇所は、 清掃が容易である
③ 適用する表面は 、 消毒剤に対して耐性をもつ
※3 クリティカルゾーンとは 、 無菌操作ラインや充填ゾーン 、 ストッパーボウル 、 露出した一次包装部分 、 無菌接続を行う場所など 、 製品
に直接影響する最も汚染リスクが高いエリアになります 。
※本資料は、 “PIC/S GMP Annex1”をニッタ株式会社が訳文し作成したものです 。 また 、 訳文は原文を解釈するための参考であり 、 判断と
行動は原文により実施してください 。
Grade Aエリア ( RABS/クリーンブース ) Grade Aエリア ( アイソレータ )
① 殺芽胞性薬剤を日常的に使用し 、 その方法 ① 作業中に周辺環境にさらされる 場合、 その
がバリデーション済みで再現性があること 。 都度、 承認された方法で消毒する 。 除染方
内部表面の全領域をカバーし 、 無菌操作に 法( 清浄化[クリーニン グ]※4とバイオ除染
適した環境を確実に保つこと 。 ※5など ) は手順を定めてしっかり管理する 。
② 残留物があると除染の効果が下がるため 、
Grade C/Dのシンク及び排水口 バイオ除染の前に 清浄化( クリーニング )
① シンクおよび排水口は定期的に清掃 、 消毒 を行うことが不可欠 。
で清浄化( クリーニング ) 、 保守を行う ③ 殺芽胞剤と表面が十分に接触する環境を確
② グレード Aおよびグレード Bのエリアでは排 保すること
水口は禁止すること 。
※4 アイソレータにおける清浄化 ( クリーニング ) とは表面に付着した汚れ ( 有機物・ 無機物・ 残留物) を物理的に清掃 ・ 清浄で除去する
こと 。
※5 アイソレータにおけるバイオ除染とはアイソレータ内部の芽胞を含む微生物をガスやミストなどで広範囲に不活化 ・ 譲許すること 。
NITTA Corporation All Rights Reserved.2026 4
|消毒剤の選定と使用
Annex 1 では、 消毒剤の使用に関して以下のような具体的な要求事項を示しています 。
✓ 文書化された計画に基づく清掃 ・ 消毒の実施
✓ 事前清掃による有機物 ・ 無機物の除去
✓ 消毒剤の残留除去
✓ 異なる作用機序を持つ複数の消毒剤の使用
✓ 定期的な殺芽胞剤の使用
✓ 有効性を確認するためのモニタリングの実施
特に注目すべき 点は、 「 異なる作用機序 」 と 「 殺芽胞剤の定期使用」 です。 これは 、 微生物の薬剤耐性化
を防ぎ 、 広範な殺菌スペクトルを確保するための戦略です 。
|消毒のプロセスバリデーション ※6
消毒剤の選定だけでなく 、 実際の使用環境における有効性の検証 ( バリデーション ) が大変重要です。 以
下の要素がバリデーション の対象です。
✓ 使用対象の表面材質( 例:ステンレス 、 PVC)
✓ 使用方法( スプレー 、 拭き取り 、 燻蒸など )
✓ 消毒剤の調整・ 保管・ 使用期限の妥当性
バリデーションは 、 「 期待される効果が得られること 」 を科学的に証明するプロセスであり 、 CCS( 汚染
管理戦略) の一部として文書化される必要があります 。
※6 消毒剤の適合性と有効性を証明し ( 可能であれば代表的な材質について ) 、 調製した溶液の使用できる有効期間を裏付け ます。
|消毒剤の無菌性と燻蒸 ・ 蒸気消毒
グレード A/B環境では、 使用する消毒剤自体が無菌であることが求められます 。 C/Dグレードでも 、 CCSに
基づき無菌性が必要とされる場合があります 。 また 、 燻蒸や蒸気消毒( 例: VHP:蒸気化過酸化水素 ) を
行う場合は 、 以下の点を検証する必要があります 。
✓ 拡散性と均一性
✓ 濃度、 温度、 湿度などのパラメータ
✓ 使用する装置の性能と再現性
✓ データの完全性 ( データインテグリティ:監査
証跡の確保、 電子データの改ざん防止 )
これらは 、 空間全体のハード ・ ソフト ・ システム
の両面から 除染効果を保証するための重要な要素
です。
また 、 燻蒸・ 蒸気消毒を行う際にコンピュータ化システムを含む制御システム ※7 を使用する場合は 、
Annex 11の適用対象となります 。 アイソレータの場合には 、 Annex 1の4.22にて「 生物学的除染工程は自
動化され 、 バリデートされて規定された除染サイクルパラメータ内に管理ており 、 適切な形の殺芽胞剤を
含む」 とされているため 、 殺芽胞剤による除染は 、 自動による過酸化水素除染システム が適しています 。
※7 PIC/S GMP Annex 11( CSV: コンピュータ化システム ) 参照
5 NITTA Corporation All Rights Reserved.2026
Page7
スライド 6: PIC/S GMP Annex15に基づく 機器導入・バリデーションプロセス
PIC/S GMP Annex15 に基づく
機器導入・バリデーションプロセス
|なぜバリデーション ※8 が必要か
医薬品の品質を守るため 、 GMPでは、 設備・ システム ・ 工程の適格性確認およびバリデーションが求めら
れています 。
適格性評価およびバリデーションを通じて、意図した用途への適合性を文書化して示します 。
工場・設備・製造工程などが
✓ 正しく設計されている
✓ 正しく動く
✓ 常に同じ品質や効果を出せる
といった内容を文書で証明することです。
※8 バリデーションとは:「設備・機器・プロセスが意図した通りに機能することを文書で証明すること」 です。
医薬品製造における 「 品質リスク管理 」 の基本概念であり 、 PIC/S GMP Annex 15 の原則に基づき 、 製
品・ プロセスのライフサイクル全体にわたり 、 重要な側面を管理 ・ 検証しなければなりません 。
また 、 回顧的バリデーション ( 後付け検証) は現在では認められていません 。
Annex15 の要点まとめ
初心者はまずここを理解すれば OK
● ライフサイクル管理
✓ 開発 → 製造 → 廃止までずっと管理
✓ 一度やれば終わりではない
● リスクベース
✓ 重要なところを優先して検証
✓ 全部同じレベルでやらない
● 変更は必ず評価
✓ 設備・条件変更 → 必ず影響評価+再検証
● 回顧バリデーションは禁止
✓ 「後から証明」は NG
✓ 事前または実施中に検証
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
NITTA Corporation All Rights Reserved.2026 6
機器導入の全体フロー
|バリデーションの全体フロー
以下は、 Annex15 で示される代表的な適格性確認フロー です。
また、 IQ(据付時適格性確認) と OQ(運転時適格性確認) を IOQ(適格性評価) として実施可能 です。
STEP 1 STEP 2 STEP 3 STEP 4
URS DQ FAT / SAT IQ
ユーザー要求仕様書 設計時適格性確認 事前除染試験 据付時適格性確認
何を満たすべきか 設計が正しいか 除染リスクアセス 正しく据付
決める 確認 メントの 確認 されているか
STEP 5 STEP 6 STEP 7
OQ PQ リクオリフィケーション
運転時適格性確認 性能適格性確認 変更管理
実際の製造で
設計通り動くか
問題ないか
「設計 →設置→動作→実使用」の順で段階的に確認 しましょう。
各ステップは承認された手順に従い、適格な担当者が実施しましょう。
次のステップへの移行には、適切な責任者による正式な承認が必要です。
|STEP 1 — URS(ユーザー要求仕様書)
URS( User Requirements Specification ) とは 、 バリデーションのすべての出発点 。 「 何を求めるか 」
を明確に文書化し 、 機器・ 設備・ ユーティリティ ・ システムに必要な要件をすべて定義した文書です 。 全
ての活動は文書化が必須で 、 計画書・ 記録・ 報告書が必要です。
GMP要件の組み込み
GMP上の品質要件をこの段階で組み込み、 GMPリスクを許容レベルまで低減します。
参照点としての役割
URS はバリデーションライフサイクル全体を通じた「参照点」となります。
ドキュメント 【 例】
✓ VMP(バリデーション基本計画)
✓ プロトコル(実施計画)
✓ 報告書(結果まとめ)
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
7 NITTA Corporation All Rights Reserved.2026
POINT
あいまいな要件は後工程で大きな問題になる。具体的・測定可能な要件を書くことが重要。
|STEP 2 — DQ(設計時適格性確認)
DQ( Design Qualification ) とは、設備・システム・機器の設計段階で GMPに適合することを文書で証明
するプロセスです。 「図面・仕様書」が GMP要件を満たしているか確認します。
除染装置では、実務上 DQを実施しないケースもあるが、設備の重要度や運用方針に応じて判断されます。
URS との関係
URS に定められた要件が、設計において満たされているかを検証します。
確認対象ドキュメント
✓ 設計図( Engineering Drawings )
✓ 仕様書( Specifications )
✓ 機能仕様書( Functional Specification )
POINT
製造開始後に設計ミスを発見すると、費用・時間の大きな損失につながる。 DQ はその防波堤。
|STEP 3 — FAT / SAT(工場・サイト受入試験)
機器が届く前後に「仕様通りか」を確認する受入試験 —後工程の手間を大幅に削減できます。
FAT( Factory Acceptance Testing )
✓ 納入前にメーカー工場で実施
✓ 複雑な新技術を採用した機器に特に有効
✓ FAT で確認した文書 ・ テスト結果は 、 輸送・ 据付で機能に影響がないと証明できれば 、
IQ/OQ での再試験を省略できる場合がある
SAT( Site Acceptance Testing )
✓ 機器受入後、自社サイトで実施
✓ FAT を補完する位置づけ
✓ 設置・配管・電気接続・安全システムなど、サイト固有の条件を確認する
POINT
FAT を実施することで IQ/OQ の負担を大幅に軽減できる —可能な限り積極的に活用すること。
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
NITTA Corporation All Rights Reserved.2026 8
|STEP 4 — IQ(据付時適格性確認)
IQ ( Installation Qualification ) とは、機器・設備・ユーティリティが設計図・仕様書通りに正しく設
置されたことを確認することです。 「正しく据え付けられたか」を文書で証明するステップ です。
IQ で確認する主な項目
✓ 部品・計装・配管・サービスの正しい設置(エンジニアリング図面との照合)
✓ 事前に定めた基準に基づく据付確認
✓ 供給者のマニュアル・保守要件の収集
✓ 計装機器のキャリブレーション(校正)
✓ 材料・構成材の確認
POINT
校正記録・据付記録はすべて保管が必須。
| STEP 5 — OQ(運転時適格性確認)
OQ( Operational Qualification ) とは、 据付された機器が、想定される運転範囲全体にわたって意図通
りに動作することを確認するプロセスのことです。 「設計通りに動くか」を運転範囲全体で確認するス
テップ です。
OQ で確認する主な項目
✓ プロセス・システム・機器の知識に基づくテスト(設計通りに動作するか)
✓ 上限・下限の運転限界および「最悪条件(ワーストケース)」の確認
OQ 完了後に可能になること
✓ 標準作業手順書( SOP)・洗浄手順書の確定
✓ オペレーター教育の実施
✓ 予防保全計画の策定
POINT IQ 完了後に実施。複雑な機器では IQ と組み合わせて IOQ(据付・運転適格性確認) として
実施することも可能 。
| STEP 6 — PQ(性能適格性確認 )
PQ( Performance Qualification ) とは、 承認されたプロセス方法・製品規格に基づき、機器が効果的か
つ再現性高く稼働できることを証明することです。 実際の生産条件で「安定して品質を出せるか」を証明
する最終確認ステップ です。
実施タイミング
通常、 IQ・ OQ の成功完了後に実施。場合により OQやプロセスバリデーションと同時実施も可能です。
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
9 NITTA Corporation All Rights Reserved.2026
主な考え方
「 製造前に検証(基本) 」「 条件が変われば再評価」「 常に監視し続ける 」という考えで進めます。
PQ で実施する主なテスト
✓ 実際の生産材料・適格な代替品・模擬製品を使用して実施
✓ 通常運転条件および最悪ケースバッチサイズで試験を行う
✓ 意図するプロセスの運転範囲を網羅するテストを実施(開発段階の文書で運転範囲が確認済みの場合
を除く)
IQ → OQ → PQ 完了 → 正式運用開始
PQ完了により、機器が実運用条件で性能を発揮できることを確認します 。
| STEP 7 —リクオリフィケーション(再適格性確認 )
機器は一度合格したら終わりではない —定期的な確認で「管理された状態」を維持し続けます。
✓ 機器・設備・ユーティリティ・システムは、管理された状態を維持していることを確認するため、適
切な頻度で評価しなければならない
✓ 特定の期間ごとに再適格性確認を実施する場合、その期間は正当化され、評価基準が定義されている
こと
✓ 時間の経過とともに生じる小さな変化の可能性も評価する
「一度 OKでも安心しない」が基本 です!
定期評価
定期
校正 継続的管理 メンテ
記録・
文書化
継続的な再適格性確認サイクル
POINT
定期校正・定期メンテナンスと合わせて計画的に実施することが重要。
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
NITTA Corporation All Rights Reserved.2026 10
Page12
スライド 11: 変更管理(Change Control)
変更管理( Change Control )
変更管理において、バリデーションの状態に影響する可能性のある変更を適格な担当者が審査し、システ
ムが管理された状態に維持されているかを確認する必要があります。
変更は必ず文書化・評価・承認 —未管理の変更はバリデーション状態を無効にします。
変更管理の対象例
除染剤 施設・設備・システム リスクアセスメント バリデーション
除染サイクル・手順書 除染対象空間 生物学的指標( BI) CCS・環境管理基準
変更管理の手順
変更提案 → 文書化
1
変更内容を正式な記録として文書化する
品質リスクマネジメントによる影響評価
2
品質・バリデーション状態・校正・維持管理への影響を評価する
責任者による承認
3
適格な責任者が変更内容を審査し、正式に承認する
実施後の有効性評価
4
変更実施後、バリデーション状態が維持されているか確認する
POINT
どんな小さな変更でも、必ず変更管理手順に従うこと。
Annex 15 = 設備・工程の「正しさ」を証明するルール
ライフサイクル+リスクベースで管理
文書化・継続監視・変更管理が最重要
参考: GUIDE TO GOOD MANUFACTURING PRACTICE FOR MEDICINAL PRODUCTS ANNEX 15 *
( https://picscheme.org/users_uploads/news_news_documents/ps_inf_11_2015_pics_gmp_revised_annex_15.pdf )
11 NITTA Corporation All Rights Reserved.2026
Page13
スライド 12: 滅菌済み消耗品の使用推奨例
滅菌済み消耗品の使用推奨例
|消耗品のご紹介
クリーンルームの ❶清掃 ❷除染
清掃に 消毒を効果的にするためにエタ 清掃・ 消毒後に除染を実施す
新提案! ノールで表面の汚染を除去する 〉〉〉 ることで目標とする清浄度レ
ための事前清掃 ベルまで菌数を減少させる
日常の除菌・清掃 定期的な除染
日常の機器・机などの消毒や PIC/S GMP Annex1 明記 定期的な殺芽胞剤での除染に
グレード A、 Bエリアへの搬入時に
過酢酸除染システム
クリーンルーム用 スポアクレンズ RTU × FOGACT
変性エタノール除菌剤 ※ 過酢酸系除菌剤
FOGWORKS
QTエタノール × ステリワイパー
シリーズ
Γ線照射滅菌済み・多重包装
0.22μろ過済み
※70%変性アルコール( SDA)と ※FOGWORKSは「ミンケア」を
USP WFI 30%の混合液、メタノールフリー 使用しています。
|特徴
COA・照射証明書の発行可能!
✓ 多重包装!
✓ RTU仕様(希釈の必要なし! )
✓ なぜ多重包装がいいのか?
多重包装により 、 高い洗浄エリアへの外側に付着したカビや塵の持ち込みを防止しリスク低減が可能 !
⚫ 2重目の包装開封 ⚫ 1重目の包装開封
グレード Cの入り口 (パスボックス )で グレード Cからグレード B(細胞調整ユニット )に
2重目の包装開封 持ち込む際に 1重目の 包装を開封
NITTA Corporation All Rights Reserved.2026 12
Page14
スライド 13: 消耗品(薬剤)のご紹介
消耗品(薬剤)のご紹介
13 NITTA Corporation All Rights Reserved.2026
NITTA Corporation All Rights Reserved.2026 14
Page16
スライド 15: 過酢酸除染システムのご紹介
過酢酸除染システムのご紹介
ニッタ株式会社では 、 過酢酸の特性を最大限に活かした 除染機器販売やサービスを行っています 。
主な製品と特長
✓ FOGACT( フォグアクト ) :小型庫内や安全キャビネット向けの簡便な除染装置
✓ FOGWORKS ( フォグワークス ) :大型製造施設向けの高効率除染システム
✓ VPASS( ヴイパス ) : 安全キャビネットや CO2インキュベーターなどの HEPAフィルタを含む空間全体
の除染を実現
蒸気化過酢酸除染システム VPASSについて詳しくはこちら
https://www.nitta.co.jp/product/biojyosen/vpass/
15 NITTA Corporation All Rights Reserved.2026
FOGWORKS の導入事例:医薬品製造の重点ライン
( Grade A 、 Grade B )
FDAの監査にてホルムアルデヒド燻蒸を指摘された、 PIC/S GMP Annex1
導入の背景 に対応した除染への代替を希望
導入
以下の3ステップで導入を進めました
プロセス
① 初期適格性確認( 除染サービス )
FOGWORKSによる除染サービスを実施し 、
充填ラインに対する除染有効性を評価 。 BI
( バイオロジカルインジケーター ) ※9を用い 、
指標菌6 log 以上の減少を確認し 、 除染プロ
セスの殺菌性能を実証
※9 BI( バイオロジカルインジケーター ) とは 、 医療・ 医薬品製造
現場で滅菌プロセスが適切に行われているかを確認するために使用
される指標のことです 。 滅菌後、 BIが生存しないことを確認するこ
とで 、 器材の滅菌が完了したかどうかを間接的に評価します 。
② 設備導入およびバリデーション
FOGWORKS装置導入後、 GMPおよび Annex 1の要求に基づき 、 実施する 。
お客様にて実施いただく内容 ニッタが提供するサポート
適格性評価( IQ/OQ/PQ)を実施。 設置や初期設定、運転条件の
設置、初期設定、運転条件の確立。 技術的なサポートを提供。
③ 定期使用および継続的管理
年2回のブレイク(保守停止)時に、お客様手順に基づき除染を実施。当該除染は汚染管理
戦略( CCS)の一環として位置づけられ、環境モニタリング結果およびトレンド評価と連動
し継続的に管理
• お客様環境において 、 除染作業に関する運用上の改善が確認されまし
導入効果 た
• 除染のログデータも自動取得され 、 DI対応しており一元的な記録 ・ 文
書管理が可能となった
NITTA Corporation All Rights Reserved.2026 16
Page18
スライド 17: 消毒・除染における「清浄化」と「無菌化」の定義
消毒・除染における「清浄化」と「無菌化」の定義
再生医療等製品の製造工程にて、原料等あるいは工程資材を施設内に導入するためには、多重包装の最外
装除去や外装表面の微粒子や微生物除去により、無菌操作への影響を除去する操作を段階的に行います。
その中で、グレード Bからグレード Aへの持ち込み物(導入時)の汚れ除去操作や安全キャビネット内の
清掃(チェンジオーバー時)による汚れなどの除去について、安易に「清拭」と説明する場面を見かけま
すが、それは必ずしも正しい表現方法では ありません 。
例えば、 70%エタノールを用いて清拭を行えば、イメージとして、清浄化(清掃)と無菌化(消毒)が行
われたように感じますが、指針では、清浄化と無菌化は、それぞれ別の目的と手順を伴った操作です。
そもそも、清拭の操作では無菌化を達成することはできません。
指針における衛生管理では、清浄化と消毒は明確に区別されています。
✓ 清浄化(清掃・清拭)
次工程に影響しないように、汚れあるいは微粒子を除去すること
微粒子を取り除くことで、副次的に微生物の除去が実施できる可能性があります
✓ 無菌化(無毒化)
消毒による 微生物(ウイルスを含む) を殺滅・除去すること
微生物の殺滅は実施できますが、汚れや微粒子は除去されません
この時に用いる薬剤(清浄剤・消毒剤)についても、それぞれの目的で、必要な操作で使用されます。
例えば70%エタノールの場合、清浄剤としては、汚れを柔らかくしたり溶かしたりすることで除去するこ
とを目的に、噴霧したり不織布に浸して拭き取りに使用しますが、消毒剤として使用する場合は、対象の
面を濡らして一定の接触時間を維持できるように使用します。
清拭は、一度取り除いた汚染物質を再付着させないことを意図した、清浄化を目的とした拭き取りの操作
であり、必ずしも消毒の操作要件を満たしません。(一般的に、清拭に 70%エタノールを使用するのは水
と比較して乾燥が早いため。)短い接触時間でも菌を殺滅できる可能性は否定しませんが、消毒の操作と
は言えないと考えます。
したがって、 清拭は無菌化の操作ではありません。
参照: GMP Plateform 2020 :再生医療等製品の品質保証についての雑感【第 19回】の 水谷先生の寄稿文より
17 NITTA Corporation All Rights Reserved.2026
Page19
スライド 18: 参考:日本薬局方における除染法と薬剤の比較
参考:日本薬局方における除染法と薬剤の比較
第十八改正日本薬局方の参考情報「 消毒法及び除染法」 では、 無菌医薬品製造所等における除染の方法と
して化学薬剤を気化または噴霧し 、 微生物数を設定レベルまで低減させる手法が紹介されています 。 ここ
では、 代表的な除染薬剤として以下の 3種が挙げられています 。
✓ ホルムアルデヒド
✓ 過酸化水素
✓ 過酢酸
それぞれの薬剤には特性とリスクがあり 、 使用環境や目的に応じた適切な選定が求められます 。
|除染法における対数減少量の目安
日本薬局方における
区分 評価対象・適用場面 減少イメージ 備考
評価目安
過酸化水素、過酢酸、ホルム
除染法 作業室の除染 指標菌芽胞 ≥3 log 10⁶ → 10³以下
アルデヒドで記載あり
無菌操作用アイソ
レーター内部など高 過酸化水素による除染で記載
除染法 指標菌芽胞 ≥6 log 10⁶ → 10⁰相当
度な微生物学的清浄 あり
度が必要な場合
|主な殺芽胞剤の種類と比較
一般的な消毒剤では、除去することができない 芽胞を含む微生物を除去する には、殺芽胞剤を使用し、除
去します。主な殺芽胞剤の種類と特徴は以下の通りです。
ホルムアルデヒド:歴史はあるがリスクの高い薬剤
ホルムアルデヒドは長年にわたり除染に使用されてきた実績がありますが 、 2004年に IARC( 国際がん研
究機関) が「 ヒトへの発がん性あり ( Group 1)」 と分類して以来 、 使用リスクが広く知られるようにな
りました 。 現在では、 より安全な代替薬剤への移行が進んでいます 。
過酸化水素水:高い除染力と使用実績
過酸化水素は強力な酸化剤であり 、 芽胞を含む広範な微生物に対して有効です 。 ただし 、 材質を腐食・ 変
色させるリスクがあ るため 、 使用前に適合性の確認が必要です 。 使用濃度6 %以上※10では劇物となるの
で使用法や保管も注意が必要 。 アイソレーターの除染剤として知られ 、 世界的に使用されている薬剤です 。
※10 クリーンルーム内の除染作業 、 一般的な過酸化水素除染の使用濃度になります 。
過酢酸:安全性と除染効果のバランスに優れた薬剤
過酢酸は、 近年注目されている除染薬剤であり 、 高い除染効果と作業者 ・ 環境への安全性のバランスに優
れています 。
NITTA Corporation All Rights Reserved.2026 18
|過酢酸の主な特長
✓ 高い除染効果を発揮
✓ 常温で使え 、 微細ミスト噴霧なので設備への負担が少ない
✓ 酢酸と水に分解されるため 、 残留リスクが低い
✓ 空間中の効果濃度が十数ppm と低く 、 作業環境への負荷低減が期待される
✓ 微細ミスト化や蒸気化技術 ( VPA) により 、 結露や腐食のリスクを低減
これらの特性により 、 過酢酸は再生医療や無菌医薬品製造の現場での採用が拡大しています 。 特に、 ホル
ムアルデヒド の代替薬剤としての有力候補とされています 。
過酢酸 過酸化水素 ホルムアルデヒド
殺菌効果 高い 高い 高い
耐性化リスクが低いとされる 耐性菌報告は限定的 耐性菌報告あり
安全性 作業環境への負荷低減が期待 劇物( 6%以上) 発がん性
される
残留性 あり あり あり
(酢酸 → 生分解性高い)
小
腐食性 ( FOGWORKS の噴霧と湿度管理によ 大 中
る方法)
バイオ除染時濃度 200ppm ( 6時間以上)
5 ~ 50ppm 600ppm ( 12 時間)
指標菌を6log 以上減少 300ppm ( 2時間以上)
( 2 ~ 3 時間) 1200ppm ( 6 時間)
PDA Journal of GMP and Validation
※噴霧時 JIS K3800 2021
in Japan Vol.12,No.1(2010)
後処理 排気・拭き取り 中和(分解)・拭き取り 中和・排気・拭き取り
生分解性高い 認知度が高く
メリット 中和作業不要 代表的な除染方法 比較的安価
簡易養生 (アイソレーター等) ガスのため拡散性がよい
除染作業が短い
酢酸臭(感知可能) 無臭(危険) 厳重な養生が必要
デメリット 認知度が低い 除染作業時間が長い 発がん性があり
代替法による切替が進む
※参考「日本薬局方記載の除染剤比較表」より
19 NITTA Corporation All Rights Reserved.2026
その他